Аномалии лица при синдроме франческетти
Содержание:
- Online-консультации врачей
- Причины заболевания
- Традиционное лечение синдрома
- Дифференциальная диагностика
- Какие могут быть осложнения
- Причины
- Что представляет собой патология
- Синдром Фрейли у детей: лечение
- Диагностика
- Прогноз для пациентов с синдромом Ретта
- Лечение синдрома Тричера-Коллинза
- Стадии развития синдрома Ретта
- Диагностика у новорождённого
- Симптоматика
- Лечение синдрома Франческетти
- Симптомы заболевания
- Осложнения
- Симптомы
- Что это такое?
- Лечение
- Федя, мальчик с трубочками
- Синдром Франческетти: причины,симптомы и лечение заболевания
Online-консультации врачей
| Консультация радиолога (диагностика МРТ, КТ) |
| Консультация проктолога |
| Консультация хирурга |
| Консультация инфекциониста |
| Консультация педиатра |
| Консультация аллерголога |
| Консультация онколога |
| Консультация специалиста в области лечения стволовыми клетками |
| Консультация пульмонолога |
| Консультация детского невролога |
| Консультация иммунолога |
| Консультация диагноста (лабораторная, радиологическая, клиническая диагностика) |
| Консультация специалиста по лечению за рубежом |
| Консультация нейрохирурга |
| Консультация семейного доктора |
Новости медицины
Футбольные фанаты находятся в смертельной опасности,
31.01.2020
«Умная перчатка» возвращает силу хвата жертвам травм и инсультов,
28.01.2020
Назван легкий способ укрепить здоровье,
20.01.2020
Топ-5 салонов массажа в Киеве по версии Покупон,
15.01.2020
Новости здравоохранения
Глава ВОЗ объявил пандемию COVID-19,
12.03.2020
Коронавирус атаковал уже более 100 стран, заразились почти 120 000 человек,
11.03.2020
Коронавирус атаковал 79 стран, число жертв приближается к 3200 человек,
04.03.2020
Новый коронавирус атаковал 48 стран мира, число жертв растет,
27.02.2020
Причины заболевания
Синдром Тричера – генетическое заболевание, на возникновение которого в большинстве случаев не влияют никакие внешние или внутренние факторы. Можно сказать, что патология изначально заложена в аминокислотный код будущего ребенка и начинает проявляться задолго до его рождения. Научно доказано, что спонтанные изменения в структуре ДНК (генные мутации) у лиц, имеющих синдром, возникают в 5 хромосоме. Последняя является самой длинной нуклеотидной структурой в геноме человека и отвечает за производство материала для скелета плода.
Происходят мутации по причине сбоя внутриклеточного синтеза белка. В результате чего развивается синдром гаплонедостаточности. Последний характеризуется нехваткой белка, необходимого для правильного развития лицевой части черепа. При всем этом следует знать, что болезнь Тричера-Коллинза имеет аутосомно-доминантный, реже – аутосомно-рецессивный характер. Дефект генов наследуется детьми от больных родителей только в 40% случаев, тогда как остальное 60% возникают вследствие новых мутаций, которые нередко вызывают следующие тератогенные факторы:
- этанол и его производные;
- цитомегаловирус;
- радиоактивное излучение;
- токсоплазмоз;
- прием противосудорожных и психотропных препаратов, лекарств с ретиноевой кислотой.
Традиционное лечение синдрома
Кроме приема медицинских препаратов педиатры дают следующие рекомендации родителям:
Рацион ребенка должен содержать много витаминов и минералов.
Питание должно быть калорийным, кормить лучше каждые 3 часа, чтобы малыш набирал вес.
Такому ребенку обязательны сеансы массажа, желательно родителям овладеть навыками проведения, чтобы не посещать каждый раз поликлинику.
Полезна лечебная гимнастика, она поможет укрепить мышцы, повысить гибкость и мышечный тонус.
Обязательно уделять внимание играм, которые развивают речевые, моторные функции.
Полезна трудотерапия.
Если диагностирован синдром Ретта, лечение также предполагает включение музыкотерапии. Прослушивание различных композиций заставляет ребенка интересоваться окружающим.

Было бы просто идеально проводить лечение такого ребенка в специализированном центре, где не только назначается медикаментозная терапия, но и детям прививают полезные навыки и помогают адаптироваться к миру.
Дифференциальная диагностика
Синдром Ретта у детей на первых стадиях своего развития напоминает проявления аутизма, но есть отличительные признаки, которые помогают отличить эти два заболевания друг от друга. Для удобства данные сведены в таблицу.
|
Симптом |
Проявление при синдроме Ретта |
Наличие признака при аутизме |
|
Отставание в возрасте от полугода и до 12 месяцев |
Практически отсутствует |
Наблюдается у многих детей |
|
Однотипные движения руками |
Чаще всего однообразные движения наблюдаются в области пояса |
Движения могут быть разнообразными, и нет четкой локализации |
|
Манипуляции с предметами |
Замечено не было |
Очень характерны и повторяются часто |
|
Координация движений |
Нарушение координации постепенно прогрессирует и заканчивается полной неподвижностью |
Движения практически не отличаются от здоровых детей |
|
Эпилептические припадки |
Часто случаются |
Диагностируются редко |
|
Расстройства дыхания |
Характерный признак |
Не проявляются |
|
Замедление роста |
Один из характерных признаков |
Не наблюдается |
Как можно заметить, синдром Ретта симптомы имеет отличные от аутизма, хоть их и трудно распознать на первых этапах развития патологии.
Какие могут быть осложнения
Симптомы, характерные для синдрома Фрейли, вызывают дискомфорт и серьёзные ухудшения состояния здоровья. Кроме того, такое положение приводит к развитию других патологических заболеваний почек:
- Формирование камней в почках – нефролитиаз. Развивается по причине затруднённого мочеиспускания и застаивания мочи в лоханках, где впоследствии оседает песок и кристаллизуется в солевые камни.Образования бывают различных размеров, мелкие могут самостоятельно выводиться с мочой без острых признаков, крупные камни неправильной формы способны повредить ткани органа.
- Пиелонефрит. По причине образования камней в почке и травмирования ими слизистой оболочки, происходит её инфицирование, которое приводит к развитию воспалительного процесса. Это заболевание переходит в хроническую форму и периодически обостряется при неблагоприятных условиях.
- Почечная недостаточность. Прогрессирующее воспаление приводит к нарушению функции органа выделять мочу, которое приводит к расстройству водного обмена в организме и атрофии почек.
Причины
Развитие заболевания связано с нарушениями внутриутробного развития на 6-7 неделе.
Расстройство возникает из-за мутаций гена TCOF1 или POLR1C, POLR1D. Это аутосомно-доминантное состояние, что означает, что одна копия измененного гена в каждой клетке достаточна, чтобы вызвать расстройство.
Около 60 процентов случаев являются результатом новых мутаций и встречаются у людей, не имеющих истории семейного расстройства. Чаще, человек наследует измененный ген от пострадавшего родителя.
Когда синдром Франческетти вызывается мутациями гена POLR1C, состояние имеет аутосомно-рецессивный характер наследования. Такое наследование означает, что обе копии гена в каждой клетке имеют мутации.
Родители индивидуума с аутосомно-рецессивным состоянием имеют одну копию мутированного гена, но обычно не проявляют признаков и симптомов состояния.

Мутации гена TCOF1 являются наиболее распространенной причиной расстройства, составляя от 81 до 93 процентов всех случаев.
Белки, полученные из генов TCOF1, POLR1C и POLR1D, играют важную роль в раннем развитии костей и других тканей лица. Они участвуют в получении молекулы, называемой рибосомальной РНК (рРНК). Рибосомальная РНК помогает собрать белковые строительные блоки (аминокислоты) в новые белки, которые необходимы для нормального функционирования и выживания клеток.
Мутации TCOF1, POLR1C, POLR1D уменьшают продукцию рРНК. Исследователи предполагают, что уменьшение количества рРНК может спровоцировать саморазрушение (апоптоз) определенных клеток, участвующих в развитии костей и тканей лица.
Аномальная гибель клеток приводит к специфическим проблемам развития лица, обнаруженным при синдроме Франческетти.
Что представляет собой патология
Синдром Ретта у детей, как правило, диагностируется только у малышей женского пола. Это заболевание получило свое название в честь ученого из Австрии, который описал его. Это произошло в 1966 году, но по сведениям, патология была известна раньше, только не имела названия. Он у нескольких девочек отметил похожие проявления и предложил отнести их к одному заболеванию. За время своих наблюдений и изучения данной патологии Андреас Ретт описал более 30 случаев.
Сейчас уже установлено, что данная патология провоцируется мутацией Х-хромосомы. Но об этом стало известно только в 1999 году, поэтому рано говорить об эффективных методах борьбы с данным недугом.

В основе патологии лежат процессы, которые разрушают организм, приводят к поражению нервной системы. Синдром Ретта приводит к замедлению в развитии, а потом и к полной остановке.
Некоторые врачи могут спутать проявления данного заболевания с аутизмом, но дальнейшее течение и общая картина обеих патологий несколько отличаются. Необходимо тщательно дифференцировать болезни между собой, чтобы подобрать тактику лечения.
Синдром Фрейли у детей: лечение
Несмотря на то, что синдром Фрейли считается врождённым заболеванием, существуют способы его эффективного лечения. Болезнь перейдёт в хроническую форму и будет продолжать прогрессировать, если ограничиться только борьбой с симптомами. Чтобы вернуть человека к здоровому образу жизни используют хирургическое вмешательство.
Для пациентов детского возраста применяют консервативное лечение медицинскими препаратами. Такими лекарственными средствами, способными облегчить недуг считаются:
- Даприл — стабилизирует артериальное давление, способствует восстановлению кровяного снабжения почек.
- Рениприл — нормализует повышенное давление в сосудах, усиливает выведение мочи из организма;Витамины групп А, С, Д.
- Уролесан, Канефрон — препараты, которые предотвращают образование камней и способствуют их выведению.
Для профилактики развития повторного обострения необходимо вести правильный образ жизни, отказаться от вредных привычек, заботиться о питании и соблюдении диеты.
Лечение синдрома Фрейли у детей
- Только после проведения всех необходимых видов диагностики и тщательного их анализа врач может назначить адекватное лечение.
- Лечить сам синдром Фрейли препаратами нет необходимости, да и возможности таковой нет.
- Все профилактические и лекарственные мероприятия назначаются лишь для устранения болезненной симптоматики и сопутствующего заболевания.
- В ходе исследований урологу также придется проанализировать риски передавливания почечной лоханки.
- Если оказываемое давление является несущественным и не приводит к каким-либо последствиям, его можно не трогать, а попросту наблюдать за ним — в некоторых случаях человек живет всю жизнь с синдромом Фрейли, так ни разу и не столкнувшись с проблемами мочевыделительной системы.
- Если же положение является критичным, то доктор может принять решение задействовать единственный действенный способ коррекции отростков верхней почечной артерии — хирургическое вмешательство.
- Операция проводится лишь в тех случаях, когда у больного все в порядке со здоровьем, и ему позволяет возраст.
Оперативное лечение синдрома Фрейли К современным хирургическим методам решения проблемы синдрома Фрейли относятся:
- инфундибулопластика — операция по увеличению размеров чашечно-лоханочного устья;
- инфундибулоанастомоз — операция по перемещению артериального ответвления;
- инфундибулопиелонеостомия — операция по перемещению артериального ответвления в специально созданный путь между почечными лоханкой и чашечкой;
- каликопиелонеостомия — аналог инфундибулопиелонеостомии;
- интрарентальная вазопексия — операция по разведению путей патологически расположенного артериального ответвления и мочевых протоков.
Лечение синдрома Фрейли лекарствами
- Что касается препаратного лечения синдрома Фрейли, то все, назначенные доктором, средства будут направлены лишь на подавление острой симптоматики и облегчение состояния больного.
- Для понижения почечного давления чаще всего назначают гипотензивные лекарственные средства: Даприл, Каптоприл, Рениприл, Эналаприл, Каптопрес, Фоззиноприл и т.д.
- Для устранения болевого синдрома больные могут принимать спазмолитики (Но-шпа, Спазмалгон, Папаверин, Спазмил и т.д.) и болеутоляющие комплексного действия (Бралангин, Спазмалин, Реналган, Новиган, Баралгин и т.д.).
Диагностика
Стоит отметить, что выявление данного недуга происходит во время беременности. У сформировавшегося плода врачи диагностируют наличие синдрома Франческетти. Рекомендуется проводить исследование лицевой части с помощью биопсии. Однако этот способ не является безопасным, и поэтому врачи часто используют для этих целей УЗИ. Также необходимо у всех членов семьи взять анализы крови. После этого беременной женщине следует пройти фетоскопию. Заключительным этапом диагностики является взятие крови из плацентарных сосудов.
Причины синдрома Франческетти кроются в мутации генов, поэтому в зависимости от выраженности болезни врачи принимают решение о целесообразности дальнейших исследований. Если заболевание характеризуется экспрессивностью, то здесь сомнений быть не может. Однако в случае обнаружения некоторых отдельных симптомов специалисты обязаны продолжить наблюдение. Список мероприятий для выявления синдрома составляется врачом индивидуально, и в большинстве случаев это приносит свои плоды
Данное заболевание является довольно тяжёлым, и поэтому очень важно диагностировать его заранее, чтобы оставался шанс на исправление положения вещей
Прогноз для пациентов с синдромом Ретта
Учитывая наследственный характер заболевания, можно утверждать, что эффективного лечения до сих пор не существует, но ученые всего мира работают над этим. Научные исследования доказывают, что синдром Ретта и его признаки вполне обратимы. Опыты проводились на мышах, и были выдвинуты предположения о лечении данной патологии при помощи стволовых клеток.
А если удастся восстановить функции гена, то можно будет устранить неврологические нарушения, которые провоцирует данная мутация.
Эти исследования дают родителям и медикам большую надежду на восстановление большинства утраченных функций.
В настоящее время, если у ребенка диагностирован синдром Ретта, признаки ослабить практически невозможно, но многое зависит от родителей. Если они смогут создать для малыша атмосферу любви и заботы, научатся контактировать с таким ребенком, будут делать все возможное, чтобы сохранить имеющиеся навыки, то велика вероятность того, что он доживет до 50 лет. А такие случаи уже описаны в медицинской практике.
Врачи среди причин смертности таких пациентов называют: остановку сердца, судороги, а также дисфункцию ствола головного мозга и прободение стенок желудка.
Будем надеяться, что в скором времени ученые найдут способ, как справиться с данной патологией, и родители, у которых рождаются такие малыши, смогут вздохнуть с облечением.
В качестве заключения хочется сказать, что профилактики данного заболевания не существует, так как затрагивается генотип человека. Хотя до сих пор неизвестно, что провоцирует такие нарушения в генах. Может, это негативное воздействие экологии или некоторых вредных факторов? Тогда остается только дать общую рекомендацию: придерживаться здорового образа жизни, правильно питаться и внимательнее относиться к своему здоровью, чтобы потом нашим детям не пришлось расплачиваться.
Лечение синдрома Тричера-Коллинза
Сегодня не существует терапевтических методов, позволяющих помочь людям с деформацией структур лицевого черепа. Лечение пациентов носит исключительно паллиативный характер. Тяжелые формы синдрома являются показанием для операции. С целью коррекции слуха тем, кто страдает редкой аномалией ушных раковин, рекомендуется ношение слухового аппарата. При всем этом нельзя забывать о психологической помощи больным синдромом Тричера. Поддержка со стороны членов семьи, друзей играют важную роль в последующей нормальной социальной адаптации лиц с черепно-лицевым дизостозом.
Жизнь с диагнозом синдром Тричера является нелегким испытанием для пациентов. Тем не менее прогноз зависит от степени деформации лицевых костей и выраженности сопутствующих основному заболеванию клинических состояний. В большинстве случаев синдром характеризуется благоприятным (в медицинском смысле) прогнозом. При этом социальная адаптация больных нередко затруднена, что негативно сказывается на их общем состоянии.
Информация представленная в статье носит ознакомительный характер. Материалы статьи не призывают к самостоятельному лечению. Только квалифицированный врач может поставить диагноз и дать рекомендации по лечению исходя из индивидуальных особенностей конкретного пациента.
Статья написана по материалам сайтов: fb.ru, sindrom.info, liqmed.ru, vlanamed.com, sovets.net.
Стадии развития синдрома Ретта
Это заболевание уже достаточно хорошо изучено, поэтому может быть диагностировано на ранних стадиях, а их всего четыре, каждая из которых характеризуется своими проявлениями и отличительными признаками.
- Первая стадия развития заболевания начинается с 4 месяцев и продолжается до 1,5-2 лет. У малышей в это время можно отметить отставание в росте от туловища головы и конечностей, слабые мышцы, вялость. Ребенок не проявляет интереса к играм и всему окружающему.
-
На второй стадии происходит ухудшение состояния. Родители отмечают нарушения сна, бывают периоды безутешного крика. Почти у 50 % пациентов наблюдается аномальное дыхание, когда апноэ сменяется гипервентиляцией. Чаще всего такие нарушения диагностируются не ночью, в период бодрствования. Если малыш уже научился ходить, то где-то около 2 лет этот навык может пропасть. Ребенок перестает разговаривать, появляются стереотипные движения руками, если имеется синдром Ретта, фото это явно демонстрирует. Часто отмечаются судороги и даже эпилептические припадки, а лечение не дает своих результатов.
- Третий этап начинается примерно с трехлетнего возраста и может продолжаться до 9 лет. Врачи называют его периодом стабилизации, но диагностируется умственная отсталость, случаются, хоть и значительно реже, приступы эпилепсии. Ребенок может впадать в состояние оцепенения и находиться в нем по несколько часов, а вот приступы беспокойства уже не наблюдаются.
- 4-я стадия характеризуется необратимыми изменениями в нервной системе, позвоночнике и суставах, поэтому диагностируется сколиоз, маленькая окружность головы. К 10-летнему возрасту ребенок перестает самостоятельно передвигаться, стремительно снижается вес. Отмечаются патологии многих внутренних органов. Несмотря на распад всех сфер деятельности, эмоциональное общение и привязанности сохраняются длительное время.
Если развивается синдром Ретта, продолжительность жизни будет зависеть от стадии обнаружения заболевания и качества ухода за ребенком. Пока еще нет методики, которая бы полностью избавила от этой патологии.
Диагностика у новорождённого
Определение заболевания у новорожденного обычно не вызывает затруднений и производится по внешним признакам. Генетический анализ для дополнительного подтверждения диагноза производится по венозной крови, таким же способом, как во время беременности.
Стоимость такого анализа порядка 60 тыс. руб. (вместе с заключением врача-генетика). При выявлении отклонения также рекомендуется сделать исследование для обоих родителей, братьев и сестер.
Дополнительно проводятся следующие обследования:
- определение остроты слуха, методика проведения зависит от возраста ребенка: регистрация вызванных слуховых потенциалов (подача акустических сигналов и регистрация электроэнцефалограммы), речевая аудиометрия (произнесение слов и фраз с различной громкостью), тональная пороговая аудиометрия (проводится с помощью аудиометров, результатом является графическое изображение слухового порога);
- рентгенография черепа;
- компьютерная томография височных костей по достижении возраста 3 лет для подготовки к хирургической операции;
- консультация у профильных специалистов (отоларинголога, окулиста, кардиолога, хирурга и других).
Данное заболевание требует дифференциальной диагностики с такими генетическими патологиями, как:
- Синдром Нагера. Для этой болезни также характерен антимонголоидный разрез глаз, недоразвитие нижней челюсти и патологические изменения в органах слуха и зрения. Кроме этого, у больных детей имеются грубые нарушения в развитии конечностей – укорочение и искривление предплечья, фаланг и локтевых костей, отсутствие пальцев и сращение костей рук.
- Синдром Гольденхара. Неправильное развитие затрагивает не только лицо и череп, но и нервную, сердечно-сосудистую, мочевыделительную, пищеварительную системы, у многих больных отмечается умственная отсталость. Как правило, данная аномалия имеет односторонний характер (70% больных).
Симптоматика
Синдром характеризуется полиморфностью клинических проявлений. Больных с СТК можно узнать сразу. Такие дети имеют характерный внешний вид и часто похожи друг на друга.
Клинические признаки синдрома:
- нарушение нормальной формы глазной щели, широкий разрез глаз и опущение их внешнего края, антимонголоидные глаза;
- гипоплазия скуловых костей и надбровных дуг;
- асимметрия лица;
- непропорционально крупный нос;
- вдавленное внутрь лицо;
- мелкий подбородок,
- незаращение твердого неба;
- расщелина верхней губы;
- рост волос на щеках;
- поражение органа слуха — недоразвитие слуховых косточек, барабанной полости и ушной раковины; атрезия слухового прохода; тугоухость; предкозелковые фистулы;
- поражение полости рта — «готическое» небо; фарингеальная гипоплазия — сужение глотки и дыхательных путей; «открытый», неправильный прикус; ограничение возможности открытия рта различной степени тяжести; отсутствие зубов; смещение языка назад с перекрытием дыхательных и пищеварительных путей; дефект мягких тканей ротовой полости;
- поражение органа зрения — колобома нижнего века, отсутствие ресниц; косоглазие, снижение остроты зрения;
- деформированные большие пальцы рук.
Деформация лица и черепа может сочетаться с пороками развития внутренних органов: сердца, позвоночника, слухового анализатора, желез внешней и внутренней секреции, дыхательных путей. У больных детей нарушается адаптация в обществе. Они стесняются окружающих и избегают контактов с ними. Это приводит к формированию комплекса неполноценности и развитию депрессии. При этом интеллект полностью сохраняется: больные адекватно воспринимают информацию и правильно развиваются в моральном и физическом плане.
Клинические признаки синдрома имеют различную степень выраженности: от малозаметных деформаций до тяжелых уродств, при которых полностью стерты черты лица. У больных в запущенных случаях появляются проблемы с жеванием и глотанием, произношением отдельных звуков, зрением и слухом.
Стадии синдрома определяются сложностью мутационного процесса и интенсивностью клинических признаков:
СТК тяжелой степени
- Начальная стадия характеризуется практически незаметными изменениями на лице. Больные дети ни чем не отличаются от здоровых и ведут нормальный образ жизни.
- Средняя стадия проявляется всеми перечисленными выше нарушениями. Аномальная деформация лицевых костей достаточно сильная. Возможны трудности с дыханием, принятием пищи, нарушение слуха, проблемы с зубами.
- Тяжелая стадия — полное отсутствие лица, невозможность рассмотреть его черты. Даже пластическая хирургия не может помочь больным.
Лечение синдрома Франческетти
К сожалению, необходимо констатировать тот факт, что в настоящее время медицина не готова предложить терапевтические методы лечения данной проблемы, их попросту не существует. Вся терапия направлена исключительно на паллиативную помощь. Человек, который отличается от всех остальных, сильно желает быть кому-то нужным. Поэтому в этом случае ценнее простой человеческой заботы трудно что-либо найти.

Если наблюдаются тяжёлые стадии заболевания, то следует делать операцию. Если у человека при этом есть проблемы со слухом, врачи рекомендуют использовать слуховой аппарат. Конечно, от моральной поддержки зависит очень многое. Сможет ли пациент поверить в себя? Сможет ли быть сильнее всех проблем? Довольно трудные вопросы. Это говорит о том, что психологическая помощь не может быть лишней никогда. В любой ситуации при возможности необходимо поддержать добрым словом. Вам это ничего не стоит, а больному это может открыть второе дыхание.
Симптомы заболевания
Существуют некоторые признаки, косвенно указывающие на то, что у пациента может быть синдром Фрейли. Симптомы проявляются ощутимыми болями в области поясницы, почечными коликами, которые присутствуют в связи с вторичным нефролитиазом. Кроме того, имеется незначительная артериальная гипертензия, а также макро- и микрогематурия.
В области почечных ворот расположена лоханка. В результате перекрещивания сосудов происходит сильное давление на нее. Причем данная часть буквально «вдавливается» в сам орган.
Лоханка предназначена для накопления мочи перед выведением ее в мочевой пузырь. Ее объем порядка 4-8 мл.
Все симптомы, которые появляются при синдроме Фрейли, связаны не с перекрещиванием сосудов, а с нарушениями в органе, которые эта аномалия вызывает. Сама патология никак себя не проявляет.
Чаще всего у больного появляются следующие признаки:
- Боль. Она локализуется в поясничном отделе и имеет тянущий характер. В случае образования камней или песка в почках боль становится резкой и сильной (почечные колики). Если проблема только в одной почке, то боль появляется или справа, или слева, в зависимости от расположения пораженного органа. Если заболевание двустороннее, боль приобретает опоясывающий характер.
- Олигурия. Из-за сильного сдавливания почечной лоханки ее объем значительно уменьшается. При этом уменьшается суточное количество выделенной мочи.
- Гематурия. При данной патологии под микроскопом, а в некоторых случаях и невооруженным глазом можно увидеть следы крови в моче.
- Гипертензия. Постепенно почечные чашечки увеличиваются, так как нарушен отток мочи из них. Со временем происходит и патологическое расширение почечной лоханки.
Из-за нарушения функции мочевыделительной системы в почках начинают образовываться песок и камни.
Осложнения
Одним из самых серьезных последствий синдрома Тричера принято считать недоразвитие ротового аппарата. Значительная деформация зубов, челюстей и отсутствие слюнных желез приводят к отсутствию у больных способности принимать самостоятельно пищу. Кроме того, врожденная аномалия может провоцировать появление заболеваний дыхательной системы по причине больших размеров языка и зарастания носовых проходов.
- Офломелид — инструкция по применению и состав, форма выпуска, показания и цена
- Токсоплазмоз головного мозга — причины возникновения, симптомы и лечение
- Токсоплазмоз у детей — симптомы и лечение, профилактика заражения
Симптомы
Синдром Тричера характеризуется полиморфностью клинических проявлений. При этом первые признаки заболевания возникают уже на этапе внутриутробного развития плода, поэтому новорожденный рождается со всеми симптомами аномалии строения черепа. Основным симптомом патологии у больных детей выступают множественные дефекты лицевых костей, что заметно даже при мимолетном взгляде на фото страдающих этим недугом. Одним из самых ярких проявлений синдрома является нарушение нормальной формы глазной щели. Среди прочих симптомов болезни Тричера-Коллинза стоит выделить:
- нарушение развития костной структуры скул, нижней челюсти;
- дефект мягких тканей ротовой полости;
- отсутствие ушных раковин;
- колобомы век;
- впалый подбородок;
- нарушение слуха;
- расщепление верхнего неба;
- нарушение прикуса.
- Синдром Туретта у детей — причины и симптомы. Как и где лечить синдром Туретта
- Как определить симптомы менингеального синдрома при менингите
- Что такое болезнь Аддисона — причины, симптомы, диагностика и лечение недостаточности коры надпочечников
Что это такое?
Как уже было отмечено, синдром Коллинза является исключительно генетическим заболеванием. Его невозможно приобрести в течение жизни, он проявляется с рождения. Данная болезнь – один из подвидов дизостоза, который, в свою очередь, означает нарушение или неправильное развитие костных тканей. Если говорить о синдроме Франческетти, то здесь происходит деформация костей черепа, что не может не оказывать влияние на физическое и моральное состояние человека.

У новорождённого сразу заложены клинические проявления, от количества которых зависит тяжесть развития заболевания. Стоит отметить, что болезнь характеризуется нарушением в строении черепа, которое отображается на лице человека. Чаще всего страдают от синдрома дети, у родителей которых наблюдаются спонтанные мутации генов.
Лечение
В случае, когда заболевание диагностировано еще во время внутриутробного развития, женщине рекомендуют сделать аборт. В противном случае, сразу после рождения ребенку потребуется квалифицированное комплексное лечение по устранению дефектов, насколько это возможно. Терапия заключается в следующих действиях:
- Хирургическое вмешательство, в ходе которого устраняются дефекты лица. Обычно необходимо несколько операций, чтобы уменьшить проявления болезни. Все зависит от сложности случая.
- Стоматологические процедуры. Обычно у ребенка диагностируют не только проблемы с зубами, но и не правильный прикус, которые с помощью дантистов можно корректировать.
- Чтобы улучшить костнопроводимость звуков, потребуется установить слуховые аппараты.
Если у ребенка наблюдаются проблемы с дыханием и питанием, то потребуются операции по решению этих проблем (трахеотомия и гастростомия). Для дальнейшей адаптации ребенка потребуется работа с логопедами и сурдопедагогами.
Федя, мальчик с трубочками

Фото Е. Глаголевой
У трехлетнего Феди синдром Тритчера Коллинза выражен больше, чем у Максима: он практически не слышит, не сформированы оба внутренних уха, есть проблемы с дыханием — непроходимость носовых ходов. Из-за этого в раннем детстве Федя не мог сосать. Обычный катетер через нос ему поставить не могли, в результате стали кормить через гастростому. А дышит Федя через трахеостому.
«Я иногда мечтаю, — говорит приемная мама Татьяна, — что с нас сняли стомы. Пусть даже синдром остается, а трубки бы сняли.
И Федя смог бы ходить в сад и школу, и не нужно будет постоянно возить с собой дезинфицирующие салфетки и литры мирамистина».
Татьяна уверена: если бы Федя жил в семье, и его нос вовремя бы прооперировали, одной трубки можно было избежать. У мальчика сформировался бы обычный навык еды, вкус. Пока же научить его есть обычную пищу не получается.
А для того, чтобы избавиться от проблем с дыханием и трахеостомы, Феде нужно пережить еще операцию по коррекции челюсти, возможно, не одну. Но и у мальчика с трубочками основные проблемы оказались не в них, а в тяжелых воспоминаниях.
Синдром Франческетти: причины,симптомы и лечение заболевания
Синдром Франческетти представляет собой аутосомно-доминантное заболевание, характеризующееся деформациями фасциально-лицевой области. Впервые он был описан в 1900 году английским офтальмологом Тричером Коллинзом.
Характеристика патологии
Заболевание характеризуется наличием у больного многочисленных лицевых уродств. Так как патология развивается в период внутриутробного развития, сразу после рождения можно установить синдром Тричера Коллинза–Франческетти.
Это заболевание имеет свои проявления и практически полностью отрезает ребенка от социума, делая его жизнь еще тяжелее и болезненнее. Нарушения развития костной ткани и окостенения вызывают сильную асимметрию лица, из-за которой слуховой и зрительный аппараты приобретают неизменные структурные патологии.
Синдром Франческетти – редчайшее генетическое заболевание, которое встречается у 1 из 50000 новорожденных. Пока медицине неподвластен контроль генетических мутаций, поэтому при наличии в роду любых патологий, необходимо обязательно посещать генетика, который поможет просчитать вероятность развития у будущего ребенка каких-либо генетических отклонений.
Причины возникновения патологии
Развитие заболевания связывают с нарушениями внутриутробного развития в период 6-7 недели. Нарушения локализуются в эмбриональном элементе первой жаберной дуги.
Синдром Франческетти может иметь различную степень выраженности симптомов: от незаметных до сильно выраженных патологий развития черепа. Синдром наследуется по аутосомно-доминантному признаку и имеет высокий процент проявления подобных фенотипических патологий у детей.
Признаки наличия синдрома
Внешне синдром проявляется косыми глазными щелями, внешние уголки которых опущены, иногда наблюдается колобома века (отсутствие части нижнего или верхнего века), врожденная катаракта, микрофтальм, парез мышц, ответственных за движение глаза.
В челюстно-лицевой системе наблюдается недоразвитие скуловой кости, верхне- и нижнечелюстной. В результате чего асимметрия лица значительная, иногда у больных присутствует волчья пасть, возможно выталкивание языка, способствующее преграждению ротоглотки и вызывающее заболевания дыхательных путей.
Зубы часто недоразвиты, широко поставлены, имеются проблемы с прикусом. Гипоплазия нижней части лица придает ему птичий вид. В редких случаях наблюдаются поражения крупных кровеносных стволов, сердца, отставание в развитии, внутренняя гидроцефалия.
Легкая степень синдрома практически не имеет структурных изменений лицевого отдела, при средней тяжести – перечисленная симптоматика выражается выборочно.
Тяжелая степень синдрома характеризуется полным отсутствием выделенных черт лица у ребенка.
По статистическим данным, синдром средней тяжести проявляется чаще всего, но в большинстве случаев устранить дефекты удается при помощи пластической хирургии.
Через гастростому (образованное соустье) осуществляется питание и дыхание пациента. Улучшить внешность можно при помощи пластической операции, но выполняется она по желанию и только по достижении определенного возраста.
Хирургическое изменение внешности требует постепенности и ступенчатого лечения. Дефекты могут устраняться за несколько лет, и даже десятилетия. В некоторых случаях невозможно полное исправление деформаций лица, поэтому врачи путем хирургического вмешательства могут лишь незначительно снизить проявление симптомов и улучшить качество жизни больного.
Попытки восстановить слух путем хирургического вмешательства (для исправления структуры слуховых косточек) не оказали на больных положительного эффекта, поэтому лучше для этой цели использовать слуховые аппараты, подобранные с учётом индивидуальных патологий строения внутреннего и среднего уха.
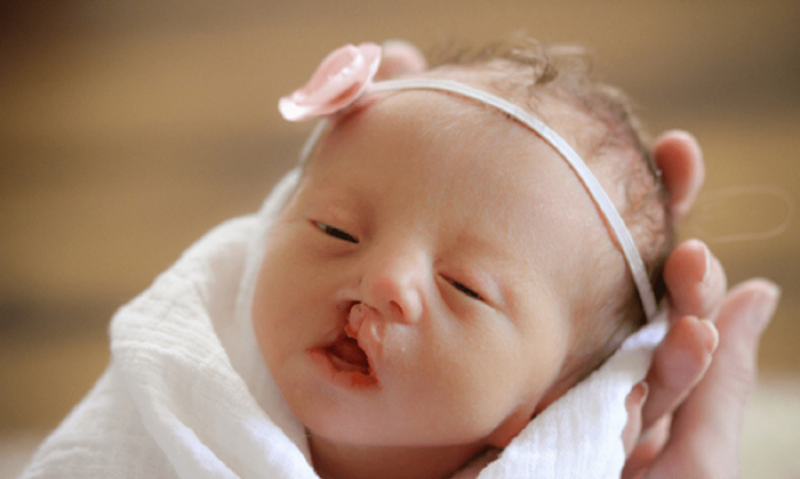
Синдром Франческетти: фото больных
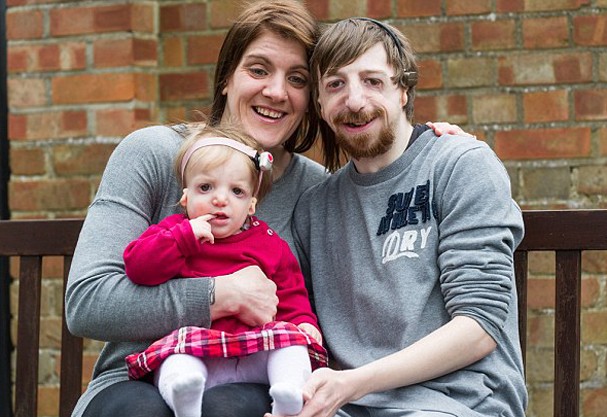
На фото видно, что люди с синдромом Тричера Коллинза ведут не менее активную жизнь, чем здоровые люди. Они учатся воспринимать себя, любить свое лицо, стремятся помочь таким же детям, которые не имеют желания полонценно жить и боятся выйти на улицу из-за насмешек других детей.
Даже у абсолютно здоровых родителей может появиться ребенок с генетической патологией.
На фото до и после пластической операции у девочки видна значительная разница. Поэтому не стоит отчаиваться и раньше времени складывать руки. Всегда можно найти способ улучшить свою внешность.